Sobre o autor
Thiago Lage
Thiago Lage atua há 15 anos em controle interno da qualidade (CIQ) e tem mais de 20 anos de experiência na área de healthtech.
1. O que são insumos críticos e por que controlá-los
Insumo crítico é todo produto cuja falha pode alterar o resultado do exame: reagentes, calibradores, materiais de controle, diluentes, soluções preparadas no laboratório e consumíveis que participam da medição, como cubetas e ponteiras de uso específico. A RDC 978/2025 chama de produto para diagnóstico in vitro os reagentes, calibradores, padrões, controles, coletores, materiais e equipamentos usados para analisar material biológico humano. [1]
O controle interno da qualidade (CIQ) detecta muitos problemas desses produtos, mas depois que eles já estão na bancada. A gestão dos insumos atua antes e em volta do CIQ: escolhe fornecedores confiáveis, registra o que chegou, impede o uso de lote vencido ou reprovado e permite descobrir quais corridas usaram um lote que depois foi recolhido.
2. O que as normas exigem
No Brasil, a referência obrigatória é a RDC 978/2025 da Anvisa. A ISO 15189:2022 organiza os mesmos temas para laboratórios que buscam acreditação. O CLIA é a regulamentação dos Estados Unidos: não obriga laboratórios brasileiros, mas é uma boa referência de prática por detalhar rotulagem, validade e verificação de lotes. [1][5][7]
| Tema | RDC 978/2025 (Brasil) | Outras referências |
|---|---|---|
| Produto regularizado e usado conforme o fabricante | Arts. 88 e 102 | CLIA §493.1252(a); RDC 830/2023 define a regularização de produtos para diagnóstico in vitro |
| Fornecedores | Arts. 79 a 81: critérios de controle e qualificação e documentos de regularidade sanitária | ISO 15189:2022, item 6.8: qualificação, seleção, avaliação de desempenho e reavaliação |
| Recebimento | Art. 100: registrar lote, condições de transporte, data de recebimento e o necessário para rastreabilidade | ISO 15189:2022, item 6.6: recebimento, armazenamento e segregação do estoque |
| Armazenamento | Arts. 95, 96 e 104: conservação mesmo em falta de energia e registro de temperaturas máxima, mínima e de momento | CLIA §493.1252(b): condições de armazenamento definidas, monitoradas e documentadas |
| Preparados e fracionados | Art. 101: rótulo com nome, concentração, lote, data de preparo, responsável, validade, armazenamento e riscos | CLIA §493.1252(c) |
| Validade | Art. 102: proibida a revalidação depois de expirada a validade | CLIA §493.1252(d): não usar vencido, deteriorado ou de qualidade inferior |
| Componentes de lotes diferentes | Seguir as instruções de uso (art. 88) | CLIA §493.1252(e): não intercambiar, salvo indicação do fabricante |
| Troca de lote e remessa | Art. 183: CIQ, no mínimo, a cada troca de lote e a cada remessa para produtos de uso único; art. 184: redução condicionada à certificação lote a lote | CLIA §493.1256(e)(1); ISO 15189:2022, item 6.6: teste de aceitação |
| Incidentes e recolhimentos | Art. 90: monitorar, notificar no Notivisa e colaborar com ações de campo | RDC 67/2009 e RDC 551/2021 (obrigações do detentor de registro); ISO 15189:2022, item 6.6 |
| Metodologia própria | Arts. 130 e 158: rastreabilidade e sistemática de aprovação de todos os insumos | — |
| Guarda de registros | Art. 115: no mínimo 5 anos | — |
Os números de artigos e itens servem para localizar o texto; leia sempre a redação completa na fonte oficial. A RDC 978/2025 também define corrida analítica considerando variáveis como a troca de lote de reagentes ou calibradores. [1]
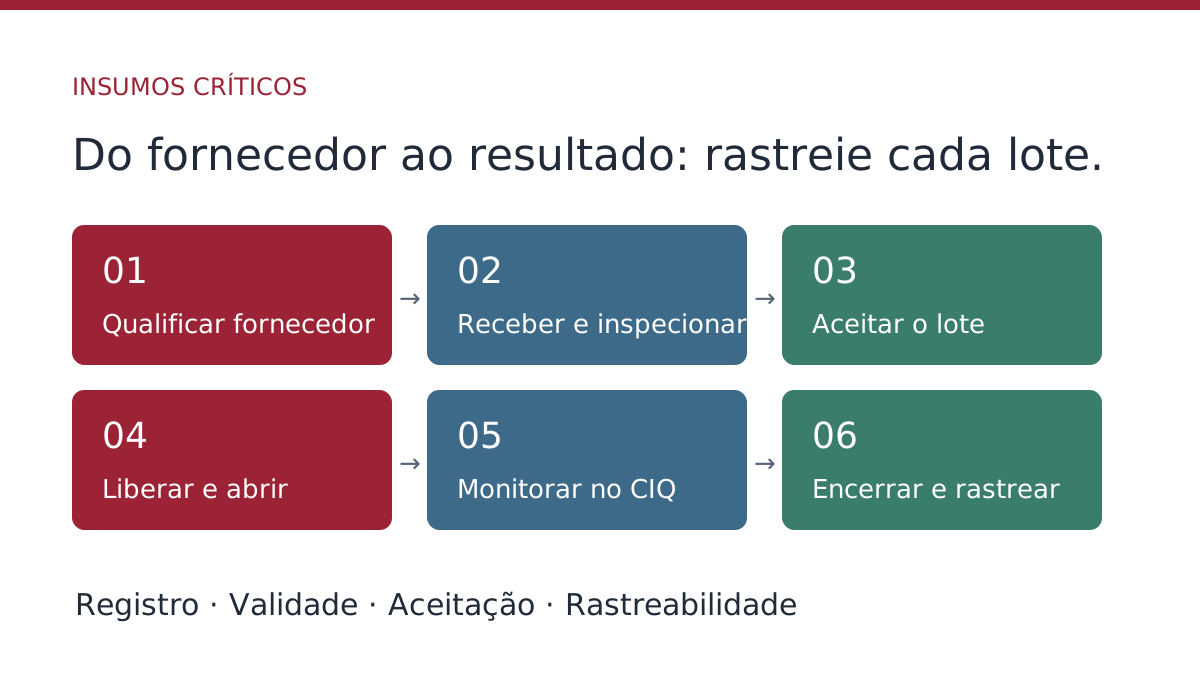
3. O ciclo de vida de um insumo crítico
Pense no insumo como um processo com etapas e evidências, não como um item de estoque. Cada etapa responde a uma pergunta que um auditor, ou a própria equipe durante uma investigação, pode fazer.
- Qualificar o fornecedor e cadastrar o produto: quem pode fornecer e qual é a especificação vigente?
- Receber e inspecionar: o que chegou, em que condição e quem conferiu?
- Aceitar o lote: o novo lote produz resultados equivalentes aos do lote anterior?
- Liberar e abrir: quando começou o uso e qual é a validade depois de aberto?
- Monitorar no CIQ: o desempenho mudou depois da troca?
- Encerrar e rastrear: quando o lote saiu de uso, por qual motivo, e quais corridas ele alcançou?
Um lote reprovado, suspenso ou recolhido sai do fluxo em qualquer ponto. O registro precisa mostrar o bloqueio e continuar disponível pelo prazo de guarda.
4. Fornecedores e cadastro do produto
Para fornecedores de insumos, a RDC 978/2025 dispensa contrato escrito: nota fiscal e documentos equivalentes comprovam a compra. Isso não dispensa a qualificação. Quando aplicável, o laboratório deve requisitar documentos de regularidade sanitária, e as partes devem assegurar que os produtos sejam adequados ao propósito. [1]
Defina critérios objetivos e registre cada avaliação: regularização do produto e do estabelecimento, sistema da qualidade, documentação técnica, transporte refrigerado, prazo de entrega e suporte. A ISO 15189:2022 pede critérios de qualificação, seleção, avaliação de desempenho e reavaliação, com registros das ações decorrentes. [7]
| Situação | Uso prático |
|---|---|
| Aprovado | Pode fornecer até a data da próxima reavaliação. |
| Aprovado com restrição | Pode fornecer com controle adicional descrito, como conferência de temperatura em todo recebimento. |
| Avaliação vencida | Reavalie antes de aceitar novos recebimentos. |
| Desqualificado | Novas compras suspensas até nova qualificação. |
No cadastro do produto, registre o número de regularização na Anvisa e sua validade, a versão da bula vigente, a faixa de medição de cada analito, as condições de armazenamento e se o lote exige aceitação antes do uso. Guarde versões: um resultado antigo deve continuar ligado à especificação em vigor quando foi emitido. A RDC 830/2023 trata da classificação de risco e da regularização desses produtos. [2]
5. Recebimento, armazenamento e validade
Registre no recebimento o produto, o lote, a remessa, a validade, a quantidade, a nota fiscal, a temperatura de transporte, a integridade da embalagem e quem conferiu. A RDC 978/2025 cita expressamente o número do lote, a conformidade das condições de transporte e a data de recebimento. [1]
Mantenha separados, física e documentalmente, os lotes ainda não aceitos, os liberados e os reprovados ou vencidos. Uma remessa que chegou com excursão de temperatura deve ficar em quarentena até a avaliação. A ISO 15189:2022 e o manual de gestão da qualidade da OMS descrevem essa segregação e o controle do estoque. [7][8]
Guarde em equipamento com monitoramento de temperatura compatível com a faixa declarada pelo fabricante. Quando houver refrigeração, registre as temperaturas máxima, mínima e de momento, e planeje a conservação em caso de falta de energia. [1]
Existem duas validades. A do fabricante vale para o produto fechado. A validade em uso começa na abertura ou reconstituição e costuma ser menor. Use a que terminar primeiro. Depois de expirada, a RDC 978/2025 proíbe revalidar o produto. [1]
Para reagentes preparados ou fracionados no laboratório, o rótulo deve trazer nome, concentração, lote, data de preparo, responsável, validade, condições de armazenamento e riscos. Não é permitido comercializar esses preparados nem trocá-los com outros serviços. [1]
6. Aceitação do novo lote ou remessa
Lotes diferentes do mesmo reagente ou calibrador podem produzir resultados diferentes, e o efeito pode ser clinicamente relevante mesmo quando o controle continua dentro dos limites. A literatura documenta casos em que a mudança só apareceu nos resultados de pacientes. [10]
O protocolo da CLSI EP26 orienta a avaliação pelo usuário: definir o critério de aceitação antes de medir, escolher o número de amostras com base nesse critério e comparar o lote atual com o novo nas mesmas condições. [9]
Qual amostra usar
Prefira amostras de pacientes que cubram a faixa de interesse. Materiais de controle podem não ser comutáveis: podem mudar com o lote de um jeito diferente das amostras reais e esconder ou exagerar a diferença. Use controles como complemento ou quando amostras de pacientes não forem viáveis, registrando essa limitação. [10]
Como decidir
Escolha o critério antes do teste e registre a origem: uma fração do erro total admissível, a especificação do fabricante ou outro critério documentado. Calcule a diferença de cada par, a diferença média e a dispersão. Se o resultado não atender, o lote não entra em uso até decisão documentada.
Diferença (%) = 100 × (resultado no lote novo − resultado no lote atual) ÷ resultado no lote atual
| Amostra | Lote atual (mg/dL) | Lote novo (mg/dL) | Diferença |
|---|---|---|---|
| Paciente 1 | 92,0 | 93,1 | +1,20% |
| Paciente 2 | 126,0 | 127,9 | +1,51% |
| Paciente 3 | 184,0 | 186,2 | +1,20% |
| Paciente 4 | 248,0 | 251,0 | +1,21% |
| Paciente 5 | 312,0 | 315,9 | +1,25% |
A diferença média é +1,27%, com desvio padrão de 0,13%. Com um critério hipotético de 2,3%, igual a um terço de um erro total admissível de 7%, o lote atende. Se a mesma comparação resultasse em +6,5% em todas as amostras, como numa remessa que sofreu excursão de temperatura, o lote seria reprovado e segregado. Os valores são ilustrativos e não recomendam critério para nenhum analito.
Sempre que possível, a aprovação deve ser feita por uma pessoa diferente de quem executou a comparação. Essa separação de funções é uma boa prática de gestão, não um requisito explícito da RDC 978/2025.
7. Troca de lote na rotina e o CIQ
Para produtos de uso único, a RDC 978/2025 exige CIQ no mínimo a cada troca de lote, a cada remessa e conforme as instruções do fabricante. A redução dessa frequência só é possível com critérios técnicos, treinamento inicial oferecido pelo fornecedor e certificados de programas de certificação lote a lote conduzidos por laboratórios acreditados, mantidos à disposição da vigilância sanitária. [1]
- Declare o início do uso do novo lote com data, hora, controles afetados e responsável. Sem esse registro não é possível separar o antes e o depois.
- Siga a bula quanto à calibração: muitos fabricantes exigem calibrar ou verificar a calibração quando o lote do reagente muda. Registre a evidência.
- Não recalcule média e desvio padrão do controle só porque o reagente mudou. Os limites representam o desempenho esperado; uma mudança de lote que desloca o controle é exatamente o que o CIQ deve mostrar.
- Se a revisão de limites for necessária, faça-a de modo formal, com motivo, dados estatísticos, responsável e aprovador.
- Acompanhe as primeiras corridas depois da troca: compare a média observada com o alvo e investigue deslocamentos, mesmo que nenhuma regra de Westgard tenha sido violada.
- Não misture componentes de lotes diferentes de um mesmo kit, salvo indicação do fabricante. [5]
Troca de lote de reagente é diferente de troca de lote do material de controle. No segundo caso, o laboratório estabelece a média e o desvio padrão do novo material; no primeiro, o material de controle é o instrumento que revela o efeito do novo reagente. [6]
8. Ocorrências, recolhimentos e rastreabilidade
Queixas técnicas e eventos adversos associados a produtos sob vigilância sanitária devem ser notificados no Notivisa. O laboratório também deve investigar a ocorrência, adotar medidas para evitar a repetição e colaborar com as ações de campo, que são responsabilidade do fabricante ou do detentor do registro. [1][3][4]
Quando um fabricante recolhe um lote, a pergunta imediata é: quais corridas e quais resultados usaram esse lote? Responder exige que cada corrida tenha o lote registrado no momento da análise, e não reconstruído depois pela lembrança da equipe. Com esse vínculo, o laboratório delimita o período, avalia os resultados potencialmente afetados e documenta a decisão.
- Suspenda o uso e segregue o lote.
- Registre a ocorrência com descrição, referência da comunicação, providência e responsável.
- Identifique as corridas e os controles que usaram o lote.
- Notifique quando aplicável e acompanhe a ação de campo até a conclusão.
- Declare o lote substituto antes de retomar a rotina.
Guarde todos esses registros pelo prazo mínimo de 5 anos exigido pela RDC 978/2025. [1]
9. Indicadores e revisão periódica
Indicadores transformam registros em decisões de gestão. Revise-os na análise periódica do CIQ e na reavaliação dos fornecedores.
| Indicador | O que mostra |
|---|---|
| Recebimentos não conformes por fornecedor | Problemas de transporte, embalagem ou documentação. |
| Lotes reprovados na aceitação | Variabilidade entre lotes do produto ou falhas de conservação. |
| Ocorrências e recolhimentos | Confiabilidade do produto e rapidez da resposta. |
| Não conformidades do CIQ próximas de trocas de lote | Onde investigar primeiro; correlação não prova causa. |
| Imprecisão dentro do lote e entre lotes | Quanto a troca de lote contribui para a variação total do controle. |
Avalie a proporção de não conformidades associadas a trocas de lote com cautela: ela depende do volume de trocas e do período. Use o indicador para priorizar investigações, não para classificar fornecedores sem análise.
10. Como o QualiChart apoia esse controle
| Etapa | No QualiChart |
|---|---|
| Fornecedores | Cadastro com avaliações inicial, periódica e extraordinária, critérios e situação atualizada; recebimentos exigem fornecedor aprovado na data. |
| Produtos | Versões com regularização na Anvisa, bula, faixa de medição e método por analito e condições de armazenamento. |
| Recebimento | Lote, remessa, validade, nota fiscal, temperatura de transporte, condição, leitura do código UDI e equipamento de armazenamento compatível, integrado ao controle de temperatura. |
| Aceitação | Pares de resultados, critério registrado, diferença média calculada e aprovação por outro usuário; dispensa só com justificativa. |
| Abertura e encerramento | Checklists configuráveis e validade em uso calculada a partir da abertura. |
| Uso no CIQ | Declaração do lote em uso por controle; cada corrida registra o lote automaticamente, inclusive nas importações; lote vencido, suspenso ou recolhido é bloqueado. |
| Monitoramento | Trocas marcadas no gráfico de Levey-Jennings, pendência de verificação de calibração, avaliação de deslocamento depois da troca e imprecisão dentro do lote e entre lotes. |
| Investigação | Violações de Westgard próximas de uma troca sugerem a causa na análise crítica, que a equipe confirma ou substitui. |
| Ocorrências e rastreabilidade | Incidentes, recolhimentos e ações de campo suspendem o lote; a rastreabilidade lista as corridas que usaram cada lote; relatórios reúnem as evidências. |
No painel de controle, o foco continua sendo o CIQ. Os dados de insumos ficam em uma tela própria de cada controle, acessada por um link que sinaliza quando há algo a verificar.
Para ver o fluxo com os dados do seu laboratório, solicite uma demonstração.
11. Roteiro para implantar no laboratório
- Liste os insumos críticos por exame e equipamento, começando pelos de maior risco.
- Defina critérios de qualificação e avalie os fornecedores atuais.
- Padronize o registro de recebimento e a segregação de lotes não aceitos.
- Escreva o protocolo de aceitação: amostras, número de pares, critério e aprovador.
- Registre o início e o fim de uso de cada lote e ligue-o às corridas.
- Estabeleça a resposta a ocorrências e recolhimentos, incluindo notificação.
- Revise indicadores e fornecedores periodicamente e guarde os registros por 5 anos.
Para aprofundar temas relacionados, consulte também:
12. Dúvidas frequentes
Preciso fazer aceitação com pacientes em toda troca de lote?
A RDC 978/2025 exige CIQ a cada troca de lote e remessa para produtos de uso único; não prescreve um protocolo de comparação com pacientes. A comparação é uma boa prática recomendada pela literatura e pela CLSI EP26, com intensidade proporcional ao risco do exame e ao histórico de variação entre lotes.
Posso usar um reagente vencido se o controle estiver bom?
Não. A RDC 978/2025 proíbe a revalidação depois de expirada a validade, e o CLIA proíbe o uso de reagentes vencidos. Um controle aceitável não substitui a garantia do fabricante.
O certificado de lote dispensa o CIQ na troca de lote?
Não dispensa automaticamente. Ele é uma das condições para reduzir a frequência, junto com critérios técnicos, a garantia do objetivo do CIQ e o treinamento inicial oferecido pelo fornecedor.
Fornecedor de insumos precisa ter contrato escrito?
A RDC 978/2025 dispensa contrato escrito para fornecedores de insumos, aceitando notas fiscais e documentos equivalentes. A qualificação do fornecedor e a verificação da regularidade sanitária continuam necessárias.
Referências utilizadas
Fontes consultadas em 26 de setembro de 2026. Exemplos numéricos e roteiros são didáticos. Para as normas ISO e CLSI, foi consultada a descrição pública do conteúdo; a aplicação integral exige acesso ao documento correspondente.
- Anvisa. Resolução RDC nº 978, de 6 de junho de 2025. Serviços que executam exames de análises clínicas.
- Anvisa. Resolução RDC nº 830, de 6 de dezembro de 2023. Dispositivos médicos para diagnóstico in vitro.
- Anvisa. Resolução RDC nº 67, de 21 de dezembro de 2009. Tecnovigilância.
- Anvisa. Resolução RDC nº 551, de 30 de agosto de 2021. Ações de campo de dispositivos médicos.
- HHS/CMS. 42 CFR §493.1252 — Test systems, equipment, instruments, reagents, materials, and supplies (CLIA).
- HHS/CMS. 42 CFR §493.1256 — Control procedures (CLIA).
- ISO 15189:2022. Medical laboratories — Requirements for quality and competence. Itens 6.6 e 6.8.
- Organização Mundial da Saúde. Laboratory quality management system: handbook. 2011.
- CLSI. EP26: User Evaluation of Acceptability of a Reagent Lot Change.
- Thompson S, Chesher D. Lot-to-lot variation. Clin Biochem Rev. 2018;39(2):51–60.